肿瘤免疫逃逸(Tumor Immune Escape)是现代肿瘤生物学和免疫治疗领域的核心议题。简单来说,肿瘤免疫逃逸是指肿瘤细胞通过改变自身的表型、分泌抑制性因子或改造周围的微环境,从而躲避机体免疫系统(特别是细胞毒性T淋巴细胞和NK细胞)的识别、监视与杀伤,最终在体内生长、侵袭和转移的过程。
肿瘤免疫逃逸并非单一途径作用的结果,而是一个涵盖遗传学变异、蛋白质调控、代谢重构、微环境塑造以及表观遗传演化的多维度演进过程。
1. MHC-I类分子表达下调或缺失作用原理:CD8+细胞毒性T淋巴细胞(CTL)对肿瘤的杀伤,必须依赖其T细胞受体(TCR)精确识别肿瘤细胞表面通过MHC-I(Human Leukocyte Antigen class I, HLA-I)分子所提呈的内源性肿瘤抗原肽。
逃逸过程:肿瘤细胞在免疫选择压力下,经常发生编码MHC-I重链(如HLA-A, HLA-B, HLA-C)或轻链β
2-微球蛋白的基因突变、缺失或启动子甲基化。一旦β
2M基因发生失活突变,MHC-I重链便无法成功折叠并转运至细胞膜表面。
临床及生物学后果:缺乏MHC-I分子的肿瘤细胞就像剥离了身份识别码,CTL无法对其进行特异性识别与结合,导致特异性T细胞杀伤彻底失效。这种隐身是导致免疫检查点抑制剂(如PD-1单抗)原发性或继发性耐药的主要机制之一。
2. 肿瘤抗原的变异与丢失作用原理:免疫系统识别肿瘤的基础是肿瘤表达的异常蛋白,包括肿瘤相关抗原(TAA,如NY-ESO-1、CEA)和肿瘤特异性抗原(TSA/Neoantigen,即新抗原)。
逃逸过程:肿瘤具有高度的基因组不稳定性和克隆异质性。在免疫细胞的杀伤选择(Immunoediting, 免疫编辑)压力下,表达高免疫原性新抗原的肿瘤细胞克隆被优先清除。与此对应,那些缺失强抗原表达或发生基因剪切突变、改变了抗原表位结构的肿瘤亚克隆得以生存并爆发式增殖。
临床及生物学后果:这种“达尔文式”的选择压使得最终形成的成熟肿瘤组织绝大多数属于“低免疫原性”或“免疫原性缺失”的类型,原本有效的抗原特异性T细胞群失去了靶向目标。
3. 抗原加工与提呈机制(APP)缺陷作用原理:一个抗原肽被提呈至细胞膜,需要经历极为严密的内源性加工流程:蛋白酶体(Proteasome/Immunoproteasome)降解蛋白→抗原加工相关转运体(TAP1/TAP2)将抗原肽转运至内质网→结合TAP关联蛋白(Tapasin)完成MHC-I分子组装。
逃逸过程:肿瘤细胞常通过下调 Immunoproteasome 亚基(LMP2, LMP7)、突变失活 TAP1/TAP2 转运体或下调 Tapasin 的表达,破坏抗原加工提呈链条中的关键环节。
临床及生物学后果:哪怕肿瘤细胞内部产生了大量强免疫原性突变蛋白,这些蛋白也无法被准确切割并装载到MHC-I分子上。这相当于有原料却无法出厂,从源头上封锁了免疫识别信号。
4. 免疫检查点分子的异常高表达作用原理:免疫检查点(Immune Checkpoints)是机体为了防止生理状态下发生自动免疫损伤而设立的分子刹车机制。最典型的是PD-1/PD-L1通路和CTLA-4/B7通路。
逃逸过程:
PD-L1高表达:肿瘤细胞可通过内部致癌信号通路(如EGFR突变、KRAS突变、PI3K/AKT激活)直接上调PD-L1,亦可在T细胞释放IFN-γ后反应性地高表达PD-L1。当PD-L1与浸润T细胞表面的PD-1受体结合时,会激活蛋白酪氨酸磷酸酶SHP-2,抑制TCR下游的磷酸化信号(如CD28与ZAP-70信号),使T细胞进入免疫耗竭(Exhaustion)或无应答(Anergy)状态。
其他检查点:肿瘤细胞及其微环境还会高表达TIM-3、LAG-3、TIGIT、CD47(别吃我信号,抑制巨噬细胞吞噬)等,多通路共同阻断免疫细胞的激活。
临床及生物学后果:浸润到肿瘤内部的免疫细胞虽然存在,但由于接触了大量的刹车信号,失去了分泌细胞毒性颗粒(穿孔素、颗粒酶)和细胞因子的能力,处于瘫痪状态。
5. 免疫抑制性细胞的招募与浸润作用原理:肿瘤不仅仅是一群癌细胞,更是一个由多种细胞共存的复杂器官。肿瘤细胞会通过分泌特定的趋化因子,将机体的生理性抑制细胞“拉拢”至肿瘤微环境(TME)中。
逃逸过程:调节性T细胞(Treg, CD4
+CD25
+FoxP3
+):肿瘤分泌 CCL22、CCL17 等招募Treg。Treg通过竞争性消耗IL-2、表达CTLA-4以及释放抑制性因子,直接压制效应T细胞。
髓系来源的抑制性细胞(MDSCs):肿瘤利用 G-CSF、GM-CSF、IL-6 等促使骨髓中的未成熟髓系细胞大量向TME转移。MDSC可高表达精氨酸酶-1(Arg-1)和诱导型一氧化氮合酶(iNOS),耗竭环境中的L-精氨酸,导致T细胞TCRζ链表达缺失,停止增殖。
肿瘤相关巨噬细胞(TAMs, M2型):在 CSF-1、IL-4 等作用下极化为M2型巨噬细胞,发挥促进血管生成、组织重构和免疫抑制的功能。
临床及生物学后果:这些细胞在肿瘤局部构筑了一道强大的“免疫抑制壁垒”,将原本具有杀伤力的T细胞和NK细胞围剿、中和甚至转化为抑癌辅助力。
6. 免疫抑制性细胞因子与代谢分子的无节制分泌作用原理:肿瘤细胞及被其调控的基质细胞能持续向TME中释放高浓度的可溶性抑制因子。
逃逸过程:
TGF-β(转化生长因子-β):抑制T细胞和NK细胞的增殖与分化,阻断细胞毒性分子的合成,同时强效诱导上皮-间质转化(EMT)和纤维化,建立物理与化学双重屏障。
IL-10:下调单核细胞和树突状细胞(DC)的MHC-II类分子表达,阻断抗原交叉提呈。
IDO(吲哚胺2,3-双加氧酶)/ TDO:肿瘤高表达IDO,将必需氨基酸——色氨酸代谢降解为犬尿氨酸(Kynurenine)。色氨酸的耗竭直接触发T细胞的应激通路并使其停滞于G1期,而犬尿氨酸本身则是毒害T细胞、诱导Treg生成的配体。
临床及生物学后果:使得整个肿瘤微环境充斥着对杀伤性免疫细胞极度不友好的化学毒素,破坏其生理活性。
7. 肿瘤代谢重构与“营养剥夺”作用原理:肿瘤细胞具有极高的代谢重构特征(如 Warburg 效应),即即使在氧气充足的条件下,也优先进行无氧糖酵解。
逃逸过程:
葡萄糖争夺与低糖环境:肿瘤细胞高度表达葡萄糖转运体(GLUT1)并大量消耗TME中的葡萄糖。而效应T细胞(CTL)在激活后同样极度依赖葡萄糖进行能量供给。低糖环境导致T细胞内mTORC1通路受到抑制,效应功能失活。
乳酸堆积与低pH:糖酵解产生大量的乳酸(Lactate),经由MCT1/MCT4转运体排出至外周,导致TME显著酸性化(pH可降至 6.0~6.5)。酸性环境会强效抑制NK细胞和CTL的细胞毒性,并诱导M2型巨噬细胞的极化。
乏氧(Hypoxia):肿瘤组织血管发育不良导致严重乏氧,激活 HIF-1$\alpha$ 信号通路。HIF-1β可直接促发 PD-L1 的转录高表达,并诱导腺苷(Adenosine)在细胞外大量积累。腺苷通过结合T细胞表面的 A2aR 受体,产生极强的抑杀信号。
临床及生物学后果:杀伤性免疫细胞在进入TME后不仅“吃不饱”(缺乏葡萄糖、氨基酸),还会因“酸中毒”和“缺氧”而迅速丧失战斗力。
8. 抵抗杀伤介质与细胞凋亡通路阻断
作用原理:免疫细胞杀伤肿瘤的关键终点是诱导肿瘤细胞发生程序性细胞死亡(凋亡)。这主要通过两条途径实现:一是释放穿孔素/颗粒酶;二是利用死亡受体配体(如 FasL、TRAIL)结合肿瘤表面的死亡受体(Fas/CD95、TRAIL-R)。
逃逸过程:
死亡受体途径下调或阻断:肿瘤细胞常发生 Fas 基因突变或表达下调,或者大量分泌可溶性 Decoy Receptor(如 DcR3),竞争性结合 FasL/TRAIL,使免疫细胞发出的“死亡指令”无法传导。
抗凋亡蛋白高表达:肿瘤细胞胞内大幅上调 Bcl-2、Bcl-xL、IAPs(凋亡抑制蛋白)或发生 p53 突变失活,阻断依赖线粒体的内源性凋亡级联反应。
表达 FasL 进行“反杀”:部分肿瘤细胞(如结直肠癌、黑色素瘤)能够反向表达 FasL。当表达 Fas 的活性T细胞靠近时,肿瘤细胞反而利用 FasL 诱导T细胞自身发生凋亡(Counterattack 机制)。
临床及生物学后果:即使T细胞成功识别了肿瘤并释放了杀伤信号,肿瘤细胞也能凭借自身强悍的“抗性防御”免疫这些杀伤因子,甚至反向清除免疫细胞。
9. 建立物理屏障与细胞外基质(ECM)硬化作用原理:免疫细胞要发挥杀伤作用,前提是必须通过循环系统募集并成功穿透组织间质、物理接触肿瘤细胞(Direct Cell-Cell Contact)。
逃逸过程:
肿瘤相关成纤维细胞(CAFs)的作用:CAFs在TME中大量沉积胶原蛋白(Collagen)、透明质酸(HA)和纤连蛋白,导致肿瘤间质高度致密化和基质硬化(Stiffness)。
肿瘤异常血管:肿瘤新生血管结构扭曲、无周细胞覆盖且渗漏严重,导致肿瘤内部间质流体压(IFP)异常升高,阻止免疫细胞从血液跨内皮迁移至肿瘤核心。
临床及生物学后果:造成所谓“冷肿瘤”(Cold Tumors)或“免疫排斥型肿瘤”(Immune-excluded Tumors)。免疫细胞只能聚集在肿瘤边缘的纤维包膜外,无法深入肿瘤中心发挥作用,在物理空间上实现了“隔离”。
10. 表观遗传重构与免疫基因表观沉默作用原理:肿瘤细胞除了利用DNA序列突变逃逸外,还高度依赖表观遗传学(Epigenetics)调控,即在DNA序列不发生改变的前提下,通过DNA甲基化、组蛋白修饰和非编码RNA调控,可逆性地改变基因表达状态。
逃逸过程:
DNA高甲基化:肿瘤细胞利用DNA甲基转移酶(DNMTs)对 MHC-I 基因、TAP转运体基因或 CXCL9/CXCL10 等趋化因子基因的启动子区区进行高甲基化修饰,使其转录失活。
组蛋白去乙酰化与去甲基化:组蛋白去乙酰化酶(HDACs)或 Polycomb 阻抑复合物(PRC2/EZH2)表达增强,使得包裹免疫原性相关基因的染色质处于高度紧密的“关闭”状态(Heterochromatin)。
染色质可及性(Chromatin Accessibility)改变:在长期免疫压力下,肿瘤细胞可动态关闭表达新抗原的基因位点。
临床及生物学后果:表观遗传重构赋予了肿瘤极高的适应性变异能力。这种表观“沉默”往往是高度动态且可随环境变化的,使肿瘤能极其敏捷地适应宿主免疫系统的阶段性攻击。
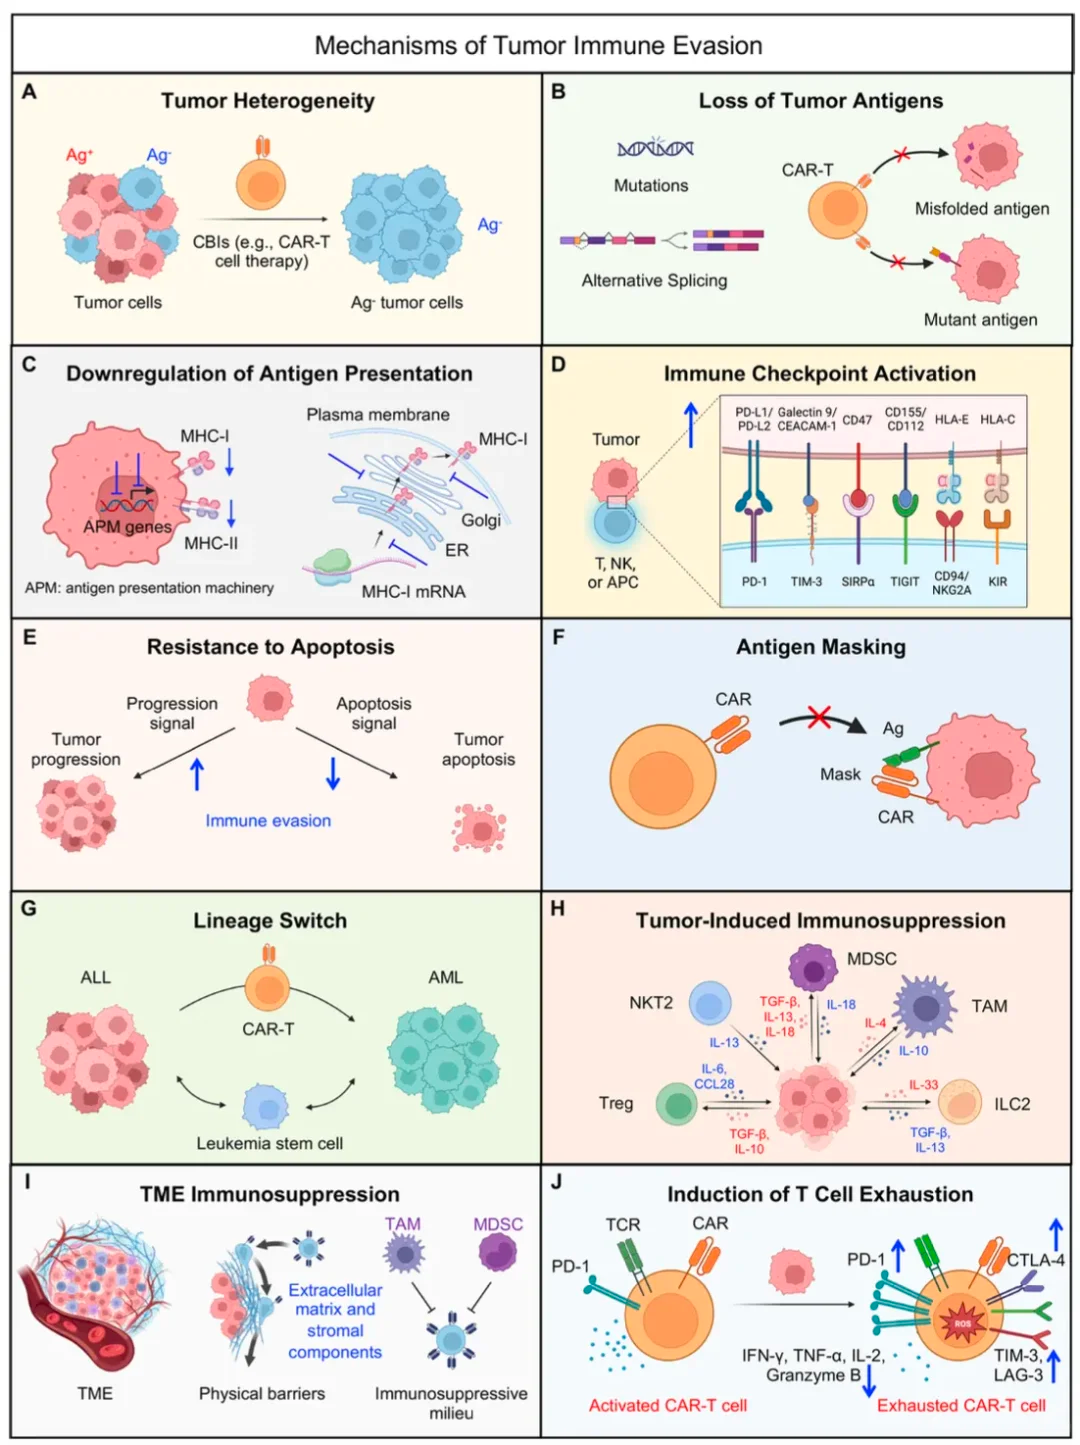
图片源于Li YR, Halladay T, Yang L. Immune evasion in cell-based immunotherapy: unraveling challenges and novel strategies. J Biomed Sci. 2024 Jan 12;31(1):5. doi: 10.1186/s12929-024-00998-8.




